Entenda como PEI, AEE, estudo de caso e identificação de barreiras devem orientar a prática escolar.
Por Profa. Fran Narnib Lorenzon
Durante muito tempo, falar em inclusão escolar esteve associado principalmente à matrícula do estudante com deficiência na escola regular. Garantir o acesso continua sendo indispensável, mas estar matriculado não significa, por si só, participar das aulas, aprender, desenvolver autonomia ou sentir-se pertencente à comunidade escolar.
A inclusão precisa alcançar o cotidiano da sala de aula.
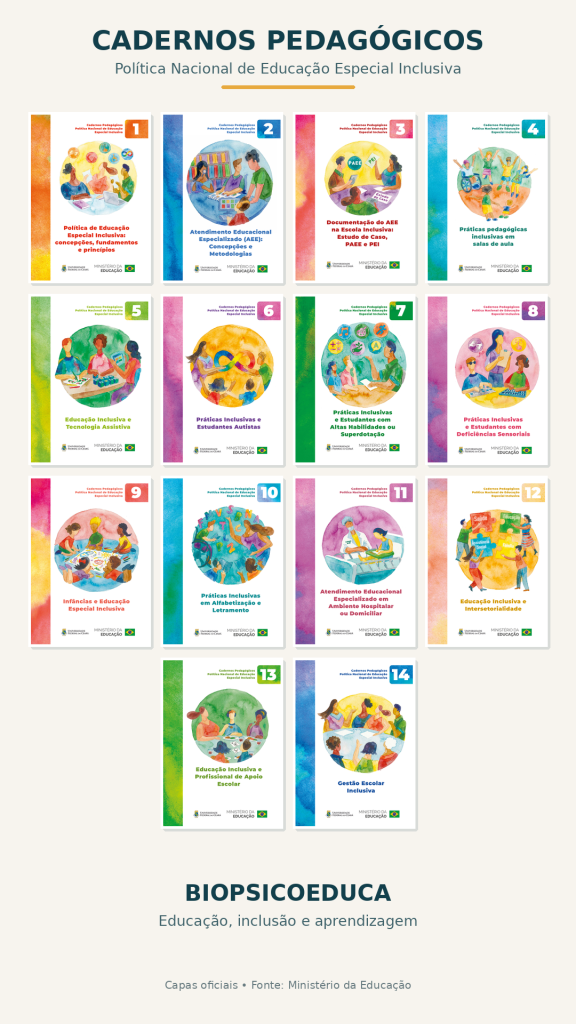
Em 2026, o Ministério da Educação apresentou os Cadernos Pedagógicos da Política Nacional de Educação Especial Inclusiva, uma coleção composta por 14 volumes. Os materiais foram elaborados para orientar professores da classe comum, docentes do Atendimento Educacional Especializado, gestores, profissionais de apoio e demais integrantes da equipe escolar.
Os cadernos não criam uma nova BNCC nem substituem os currículos das redes de ensino. Eles oferecem fundamentos, orientações e exemplos para ajudar as escolas a implementar a Política Nacional de Educação Especial Inclusiva, instituída pelo Decreto nº 12.686/2025 e posteriormente alterada pelo Decreto nº 12.773/2025.
O que os cadernos abordam?
A coleção trata de temas essenciais para a construção de escolas mais inclusivas, como:
fundamentos da Política Nacional de Educação Especial Inclusiva;
organização e funcionamento do Atendimento Educacional Especializado;
estudo de caso e documentação pedagógica;
práticas pedagógicas inclusivas em sala de aula;
tecnologia assistiva;
práticas inclusivas para estudantes autistas;
especificidades relacionadas às diferentes deficiências;
alfabetização e letramento na perspectiva inclusiva;
participação da família e articulação entre os profissionais;
identificação e eliminação de barreiras à aprendizagem.
O propósito é contribuir para que a inclusão deixe de depender apenas da iniciativa individual de um professor e passe a ser assumida como uma responsabilidade institucional de toda a escola. Segundo o próprio MEC, os materiais destinam-se à organização do trabalho pedagógico e ao desenvolvimento de ações inclusivas no ambiente escolar.
A inclusão não é responsabilidade de uma única pessoa
Um dos pontos mais importantes reforçados pela política é a necessidade de articulação entre o professor da classe comum, o professor do AEE, a equipe gestora, o profissional de apoio, a família e o próprio estudante.
O professor regente não deve ser deixado sozinho para descobrir como adaptar conteúdos e avaliações. Da mesma forma, o professor do AEE não substitui o trabalho realizado em sala de aula. O AEE possui caráter complementar à escolarização dos estudantes com deficiência e autistas e suplementar para estudantes com altas habilidades ou superdotação.
O Decreto nº 12.686/2025 determina que a matrícula no AEE não pode substituir a matrícula nem a frequência na classe comum. Também estabelece que o atendimento deve contribuir para a criação de recursos pedagógicos, estratégias de acessibilidade e condições de participação e aprendizagem.
Isso significa que o estudante não é “aluno do AEE”, “aluno do apoio” ou responsabilidade exclusiva de um profissional. Ele é estudante da escola e deve participar, com os apoios necessários, das experiências educativas oferecidas à turma.
PEI e PAEE: documentos que precisam orientar a prática
A legislação também fortalece a importância dos documentos pedagógicos individualizados. O Decreto nº 12.773/2025 estabeleceu a obrigatoriedade de um documento individualizado, de natureza pedagógica e com atualização contínua, como o Plano Educacional Individualizado — PEI e o Plano de Atendimento Educacional Especializado — PAEE, derivados do estudo de caso.
O PAEE organiza o trabalho específico do Atendimento Educacional Especializado. O PEI orienta o planejamento educacional individualizado do estudante, considerando suas potencialidades, necessidades, barreiras, objetivos de aprendizagem, estratégias, recursos, apoios e formas de acompanhamento.
Esses documentos não devem ser preenchidos apenas para cumprir uma exigência burocrática. Precisam ser construídos a partir da observação, do diálogo entre os profissionais, da participação da família e, sempre que possível, da escuta do próprio estudante.
Também não devem servir para reduzir antecipadamente o currículo. A própria política afirma que a BNCC e as diretrizes curriculares nacionais se aplicam aos estudantes que fazem parte do público da educação especial. O desafio, portanto, não é decidir se o estudante terá direito ao currículo, mas definir quais recursos, adaptações razoáveis e caminhos pedagógicos permitirão que ele tenha acesso ao conhecimento.
Antes de adaptar o estudante, é preciso identificar as barreiras
Uma contribuição importante dos cadernos é deslocar o olhar exclusivamente centrado no diagnóstico.
Em vez de perguntar apenas “qual é a deficiência do estudante?”, a escola precisa perguntar:
Que barreiras estão dificultando sua participação?
Ele compreende as instruções apresentadas?
O material está acessível?
Há excesso de informações na atividade?
A avaliação permite que ele demonstre o que aprendeu?
Ele dispõe de recursos de comunicação?
O tempo e o ambiente são adequados às suas necessidades?
Os apoios oferecidos favorecem autonomia ou criam dependência?
As barreiras podem estar na comunicação, no material didático, na organização da rotina, nos critérios de avaliação, nos espaços físicos e até nas atitudes dos adultos e dos colegas.
Uma atividade com linguagem excessivamente abstrata, fonte pequena, comandos longos e ausência de apoio visual, por exemplo, pode criar dificuldades que não estão no estudante, mas na maneira como o ensino foi organizado.
O laudo não deve ser condição para começar a apoiar
Outro avanço importante é o reconhecimento de que a oferta do profissional de apoio escolar deve ser avaliada por meio do estudo de caso e independe de diagnóstico, laudo ou relatório emitido por profissional de saúde.
O laudo clínico pode trazer informações relevantes, mas não substitui a avaliação pedagógica. A escola não precisa esperar indefinidamente por um diagnóstico para observar barreiras, registrar necessidades e iniciar estratégias de apoio.
Isso não significa que todo estudante que apresenta dificuldade necessitará de profissional de apoio. Significa que as decisões educacionais devem ser fundamentadas nas necessidades identificadas no contexto escolar, e não apenas em um código diagnóstico.
O que muda na prática do professor?
Os cadernos podem apoiar mudanças simples, porém significativas:
apresentar instruções de maneira objetiva e por etapas;
combinar explicações orais com imagens, esquemas e demonstrações;
oferecer diferentes formas para o estudante responder;
utilizar materiais concretos e recursos de tecnologia assistiva;
antecipar mudanças na rotina quando necessário;
adaptar o acesso à atividade sem eliminar o objetivo de aprendizagem;
registrar quais estratégias funcionaram;
revisar continuamente o PEI e o PAEE;
planejar em colaboração com o AEE e a equipe pedagógica;
considerar os interesses, as formas de comunicação e as potencialidades do estudante.
Em uma aula de Ciências, por exemplo, todos podem estudar o mesmo sistema do corpo humano, mas alguns estudantes poderão utilizar modelos, cartões com imagens, palavras-chave, peças para associação ou alternativas de resposta. A adaptação não precisa retirar o estudante da experiência coletiva. Ela deve criar caminhos para que ele participe dela.
Inclusão exige estrutura, não heroísmo
Os novos cadernos representam um material importante para a formação e o planejamento escolar. Entretanto, nenhum documento resolverá sozinho problemas como falta de profissionais, turmas numerosas, ausência de tempo para planejamento coletivo, pouca formação continuada e insuficiência de recursos acessíveis.
Não é justo transformar a inclusão em um ato de heroísmo individual do professor.
Uma política inclusiva precisa ser acompanhada de condições de trabalho, formação, financiamento, acompanhamento pedagógico e responsabilidade compartilhada. A própria Política Nacional prevê formação continuada, produção de materiais acessíveis, apoio técnico e articulação entre União, estados, Distrito Federal e municípios.
Os Cadernos Pedagógicos do MEC podem contribuir para esse processo quando forem efetivamente estudados, discutidos e relacionados às situações reais de cada escola.
Mais do que garantir a presença física do estudante, incluir significa criar condições para que ele participe, aprenda, desenvolva autonomia e seja reconhecido como integrante da comunidade escolar.
A pergunta central deixa de ser “este estudante consegue acompanhar a escola como ela está?” e passa a ser:
O que a escola precisa reorganizar para que este estudante tenha assegurado o seu direito de aprender?
Referências
BRASIL. Ministério da Educação. Cadernos Pedagógicos da Política Nacional de Educação Especial Inclusiva. Brasília: MEC, 2026. Disponível em: Cadernos Pedagógicos do MEC.
BRASIL. Decreto nº 12.686, de 20 de outubro de 2025. Institui a Política Nacional de Educação Especial Inclusiva e a Rede Nacional de Educação Especial Inclusiva.
BRASIL. Decreto nº 12.773, de 8 de dezembro de 2025. Altera o Decreto nº 12.686, de 20 de outubro de 2025.
Osteogênese imperfeita: quando a fragilidade dos ossos exige conhecimento, cuidado e inclusão
Neste ano, tive a oportunidade de acompanhar uma criança com osteogênese imperfeita. Até então, eu conhecia a condição principalmente pelos livros e pelo nome popular “doença dos ossos de vidro”. A convivência no ambiente escolar, entretanto, mostrou-me que compreender uma doença rara vai muito além de conhecer seus sintomas. É preciso aprender a cuidar sem limitar, proteger sem excluir e favorecer a autonomia sem ignorar os riscos.
O que é a osteogênese imperfeita?
A osteogênese imperfeita, conhecida pela sigla OI, é um grupo de doenças genéticas raras caracterizadas principalmente pela fragilidade dos ossos. As pessoas com essa condição podem sofrer fraturas após impactos leves e, em determinadas formas, até mesmo sem um trauma claramente identificado.
O nome significa, literalmente, “formação óssea imperfeita”. Entretanto, a OI não deve ser compreendida apenas como uma doença dos ossos. O colágeno afetado também está presente em outras estruturas do organismo, de modo que podem ocorrer manifestações nos dentes, articulações, olhos, músculos, ouvidos e, nos quadros mais graves, no sistema respiratório.
A intensidade varia muito. Algumas pessoas apresentam poucas fraturas durante toda a vida e podem nem receber o diagnóstico na infância. Outras nascem com múltiplas fraturas, deformidades ósseas importantes e necessidade de acompanhamento médico contínuo. Portanto, duas crianças com osteogênese imperfeita podem apresentar necessidades completamente diferentes. GeneReviews/NCBI
É correto chamá-la de síndrome de Lobstein?
“Doença de Lobstein” ou “síndrome de Lobstein” são denominações históricas associadas à osteogênese imperfeita. Em 1833, o médico alemão Jean Lobstein descreveu uma forma mais branda da doença, posteriormente relacionada à chamada osteogênese imperfeita tardia.
Em 1849, o anatomista neerlandês Willem Vrolik empregou a expressão osteogenesis imperfecta ao estudar uma forma congênita grave. Por esse motivo, também aparece na literatura antiga o nome “doença de Vrolik”.
Atualmente, osteogênese imperfeita é o termo médico mais adequado. A expressão “doença dos ossos de vidro” ajuda a população a compreender a fragilidade óssea, mas pode transmitir a impressão equivocada de que os ossos seriam literalmente semelhantes ao vidro ou de que a criança não poderia ser tocada, movimentada ou estimulada. Estudo histórico publicado no PubMed
O que provoca a doença?
Na maioria dos casos, a osteogênese imperfeita está relacionada a alterações genéticas que prejudicam a quantidade, a estrutura ou o processamento do colágeno tipo I, uma das principais proteínas responsáveis pela resistência dos ossos e de outros tecidos conjuntivos.
Mais de 80% dos casos estão associados a variantes patogênicas nos genes COL1A1 ou COL1A2. Entretanto, alterações em mais de vinte genes já foram relacionadas às diferentes formas da doença. Isso explica parte da grande variedade de manifestações clínicas.
A herança pode ser autossômica dominante, autossômica recessiva ou, mais raramente, ligada ao cromossomo X. Em alguns casos, a alteração é herdada de um dos pais. Em outros, surge como uma variante nova, chamada de novo, sem que os pais apresentem a doença.
Ter osteogênese imperfeita não significa que os pais tenham feito alguma coisa errada durante a gestação. Trata-se de uma condição genética, não provocada pela alimentação, por quedas maternas ou por falta de cuidados pré-natais. NHS Genomics Education
Quantas pessoas apresentam a condição?
As estimativas variam conforme a população estudada e os critérios utilizados. Estudos populacionais e registros de pacientes apontam prevalência aproximada de 0,4 a 1,1 caso para cada 10 mil pessoas. Outras revisões apresentam estimativas próximas de 1 caso a cada 10 mil a 20 mil pessoas.
Esses números devem ser interpretados com cautela. Formas leves podem permanecer sem diagnóstico durante muitos anos, fazendo com que a frequência real seja maior do que a registrada. Orphanet Journal of Rare Diseases
Principais manifestações
Fraturas frequentes são a manifestação mais conhecida, mas não são o único sinal. Dependendo do tipo e da gravidade, podem ocorrer:
fraturas após traumas leves ou sem causa aparente;
baixa densidade mineral óssea;
arqueamento dos braços e das pernas;
deformidades ósseas;
baixa estatura;
escoliose e alterações da coluna;
frouxidão dos ligamentos e hipermobilidade articular;
fraqueza muscular e fadiga;
escleras azuladas ou acinzentadas;
dentinogênese imperfeita, com dentes frágeis ou descoloridos;
perda auditiva, especialmente com o avanço da idade;
hematomas frequentes;
dor aguda após fraturas e dor crônica em alguns pacientes;
alterações respiratórias nas formas mais graves.
Nem todas as pessoas apresentarão todas essas características. A ausência de escleras azuladas ou de alterações dentárias, por exemplo, não exclui a possibilidade de osteogênese imperfeita.
Também é importante esclarecer que a OI, por si só, não significa deficiência intelectual. A criança pode precisar de adaptações relacionadas à mobilidade, à dor, à fadiga ou ao risco de fraturas, mas sua capacidade de aprender não deve ser subestimada.
Os diferentes tipos de osteogênese imperfeita
A classificação clássica de Sillence organizou a doença inicialmente em quatro tipos clínicos:
Tipo I: geralmente mais leve, com poucas deformidades e escleras frequentemente azuladas.
Tipo II: forma perinatal extremamente grave, frequentemente incompatível com a vida.
Tipo III: forma grave e progressiva, com fraturas recorrentes, baixa estatura e deformidades ósseas.
Tipo IV: gravidade intermediária e manifestações bastante variáveis.
Com os avanços da genética, outros tipos foram identificados. Atualmente, a classificação pode considerar tanto as características clínicas quanto o gene envolvido. Por isso, o número atribuído ao tipo não deve ser interpretado isoladamente. A avaliação individual da criança é mais importante do que qualquer classificação.
Como é realizado o diagnóstico?
O diagnóstico começa pela história clínica e familiar, pela ocorrência e pelo padrão das fraturas e pelo exame físico. Radiografias podem revelar baixa mineralização, fraturas antigas, deformidades, compressões vertebrais e pequenos ossos adicionais nas suturas do crânio, chamados ossos wormianos.
A densitometria óssea pode auxiliar no acompanhamento, mas um resultado isolado não confirma nem descarta a doença.
Os testes genéticos são importantes para identificar a variante responsável, confirmar determinados casos, orientar o aconselhamento genético e distinguir a OI de outras condições que provocam fragilidade óssea. Entretanto, a investigação pode exigir painéis com diferentes genes, pois nem todos os casos decorrem de alterações em COL1A1 ou COL1A2.
O diagnóstico diferencial deve considerar outras doenças metabólicas ou genéticas, deficiência de vitamina D e situações de trauma. Essa análise exige muito cuidado, pois fraturas inexplicadas podem, equivocadamente, levantar suspeitas de violência contra a criança. Ao mesmo tempo, a existência da doença não deve ser presumida sem investigação clínica adequada.
Existe tratamento?
Ainda não existe uma cura definitiva para a osteogênese imperfeita. O tratamento procura reduzir fraturas e dor, melhorar a resistência óssea, corrigir deformidades e ampliar mobilidade, independência e qualidade de vida.
O acompanhamento costuma envolver pediatria, genética clínica, ortopedia, endocrinologia, fisioterapia, terapia ocupacional, odontologia, enfermagem, fonoaudiologia, psicologia e assistência social.
Entre as intervenções possíveis estão:
tratamento e imobilização adequada das fraturas;
fisioterapia e fortalecimento muscular;
atividades físicas adaptadas;
acompanhamento da alimentação, do cálcio e da vitamina D;
controle da dor;
cirurgias ortopédicas;
colocação de hastes intramedulares em determinados casos;
equipamentos de mobilidade e adaptações funcionais;
cuidados odontológicos e auditivos;
medicamentos, especialmente bisfosfonatos, conforme avaliação especializada.
Os bisfosfonatos podem aumentar a densidade mineral óssea, principalmente em crianças com formas moderadas ou graves. Entretanto, densidade óssea maior não significa automaticamente ausência de fraturas. A decisão deve ser individualizada e acompanhada por uma equipe especializada.
No Brasil, o Ministério da Saúde possui um Protocolo Clínico e Diretrizes Terapêuticas para Osteogênese Imperfeita, com critérios para diagnóstico, acompanhamento e tratamento no Sistema Único de Saúde. PCDT do Ministério da Saúde
A criança com osteogênese imperfeita na escola
A escola não deve tratar a criança como se ela fosse incapaz ou permanentemente vulnerável. O objetivo é permitir que participe, aprenda, brinque e desenvolva autonomia com segurança.
O consenso internacional sobre reabilitação recomenda que o cuidado tenha como finalidade ampliar a mobilidade, a funcionalidade e a participação. O medo constante de uma fratura, embora compreensível, pode levar à restrição excessiva dos movimentos, contribuindo para fraqueza muscular, dependência e isolamento. Consenso internacional sobre reabilitação
Antes do início das atividades, a escola deve conversar com a família e, quando possível, receber orientações da equipe de saúde. O plano individual precisa considerar:
o tipo e a gravidade da doença;
as formas seguras de tocar, carregar ou transferir a criança;
os movimentos que devem ser evitados;
o nível de mobilidade e os equipamentos utilizados;
as adaptações necessárias no mobiliário;
as atividades físicas permitidas;
os sinais habituais de dor ou fratura;
os contatos de emergência;
o procedimento acordado em caso de acidente.
O diagnóstico, sozinho, não determina quais atividades são proibidas. As orientações devem ser individualizadas.
Cuidados importantes no cotidiano escolar
É recomendável manter corredores e espaços de circulação livres, evitar pisos escorregadios e organizar os móveis para facilitar a mobilidade. A cadeira e a mesa precisam oferecer estabilidade e apoio adequado.
Brincadeiras com empurrões, colisões, saltos de altura ou risco de queda podem precisar de adaptação. Isso não significa retirar a criança de todas as brincadeiras. Atividades em ambiente aquático, quando autorizadas e acompanhadas, costumam ser úteis por favorecerem movimento com menor impacto.
Os colegas também podem receber explicações apropriadas à idade sobre respeito, cuidado e inclusão, preservando a privacidade da criança. Ela não deve ser transformada em objeto de curiosidade nem ser conhecida apenas pelo diagnóstico.
As ausências decorrentes de consultas, cirurgias ou fraturas podem exigir flexibilização de prazos, atividades domiciliares e estratégias para preservar o vínculo com a turma.
O que fazer diante de uma possível fratura?
A instituição deve possuir um plano de emergência elaborado com a família e baseado nas orientações médicas da criança.
Se houver queda, impacto, dor súbita, inchaço, deformidade ou recusa em movimentar uma parte do corpo:
Mantenha a calma e interrompa a atividade.
Não force a criança a ficar em pé ou caminhar.
Não tente alinhar, esticar ou “colocar o osso no lugar”.
Evite puxar, torcer ou pressionar o membro.
Movimente a criança apenas quando for indispensável para sua segurança.
Acione a família e o serviço de emergência conforme o protocolo individual.
Uma das maiores lições proporcionadas pela convivência com uma criança com osteogênese imperfeita é compreender que cuidado não pode ser confundido com impedimento.
O risco de fraturas é real e precisa ser respeitado. Entretanto, impedir sistematicamente a criança de explorar o ambiente, conviver com os colegas e experimentar movimentos seguros também produz prejuízos. O equilíbrio está em conhecer suas condições, adaptar o espaço, ouvir a família, seguir as orientações profissionais e reconhecer suas potencialidades.
Antes de ser uma criança com “ossos de vidro”, ela é uma criança com desejos, inteligência, emoções, formas próprias de comunicação e direito de participar. A fragilidade óssea não diminui sua dignidade nem determina os limites de tudo aquilo que poderá aprender e construir.
Conhecimento gera segurança. Acolhimento gera pertencimento. E uma escola verdadeiramente inclusiva aprende a proteger sem apagar a autonomia de quem precisa de cuidados especiais.
Profa. Fran N. Lorenzon
Referências principais
ARUNDEL, P.; BISHOP, N. Early life management of osteogenesis imperfecta. Current Osteoporosis Reports, 2023.
CELIN, M. R. et al. COL1A1- and COL1A2-related osteogenesis imperfecta. GeneReviews, atualização de 2025.
MINISTÉRIO DA SAÚDE. Protocolo Clínico e Diretrizes Terapêuticas da Osteogênese Imperfeita. Brasília, 2022.
MUELLER, B. et al. Consensus statement on physical rehabilitation in children and adolescents with osteogenesis imperfecta. Orphanet Journal of Rare Diseases, 2018.
RAPOPORT, M. et al. The patient clinical journey and socioeconomic impact of osteogenesis imperfecta. Orphanet Journal of Rare Diseases, 2023.
TAUER, J. T.; ROBIN, N. H.; RAUCH, F. Osteogenesis imperfecta: new perspectives from clinical and translational research. JBMR Plus, 2019.
Quando os olhos falam: comunicação e aprendizagem em crianças com paralisia cerebral grave
Durante minha trajetória profissional, conheci uma criança com comprometimento motor muito grave. O movimento voluntário mais perceptível parecia estar concentrado em um dos olhos. Aquela experiência despertou uma questão que precisa ser discutida cientificamente: como avaliar a compreensão e favorecer a comunicação de uma criança que não consegue falar, apontar ou controlar os movimentos do corpo?
A ausência de fala e de movimentos funcionais não permite concluir que uma criança não compreende o que acontece ao seu redor. Em quadros motores graves, a dificuldade pode estar principalmente na execução da resposta, e não necessariamente na compreensão. Por isso, avaliações baseadas apenas na fala, na escrita, no apontar ou na manipulação de objetos podem subestimar significativamente as capacidades da criança.
O que é paralisia cerebral?
A paralisia cerebral compreende um grupo de alterações permanentes do movimento e da postura que provocam limitações nas atividades. Essas alterações decorrem de lesões ou perturbações não progressivas ocorridas no cérebro fetal ou infantil em desenvolvimento. Embora a lesão cerebral não seja progressiva, suas manifestações funcionais podem mudar ao longo da vida.
As alterações motoras podem estar acompanhadas de outras condições, como:
epilepsia;
disfagia e dificuldades de alimentação;
alterações da visão e da audição;
comprometimento da fala;
dificuldades respiratórias;
alterações musculoesqueléticas;
deficiências sensoriais;
dificuldades cognitivas e de aprendizagem.
Na paralisia cerebral espástica com comprometimento dos quatro membros, frequentemente denominada quadriplegia ou tetraplegia espástica, há aumento do tônus muscular e limitações que podem atingir braços, pernas, tronco, pescoço e musculatura orofacial. Nos casos mais graves, a criança pode depender de cadeira de rodas, auxílio para posicionamento, alimentação e cuidados pessoais.
Entretanto, a classificação topográfica — quadriplegia, diplegia ou hemiplegia — não descreve sozinha tudo o que a criança consegue realizar. Atualmente, recomenda-se analisar o funcionamento em diferentes dimensões.
As classificações funcionais
A função motora grossa pode ser descrita pelo Sistema de Classificação da Função Motora Grossa, conhecido como GMFCS. Ele possui cinco níveis e considera habilidades como sentar, locomover-se e utilizar recursos de mobilidade.
A habilidade manual pode ser avaliada pelo MACS, enquanto a segurança e a eficiência para comer e beber podem ser descritas pelo EDACS.
Para a comunicação, existe o Communication Function Classification System — CFCS. Esse sistema classifica o desempenho comunicativo cotidiano da pessoa com paralisia cerebral em cinco níveis, considerando a velocidade, a eficiência e a familiaridade do interlocutor. O CFCS não se limita à fala: considera gestos, expressões, pranchas, dispositivos eletrônicos e outras formas de comunicação.
O sistema foi desenvolvido e validado para ajudar profissionais, pesquisadores e familiares a descreverem como a pessoa se comunica na vida diária. Uma criança pode apresentar comprometimento motor grave e, ainda assim, possuir intenções comunicativas que precisam ser identificadas por meio de avaliação adequada. Conheça o CFCS
O olhar como resposta intencional
Para algumas crianças com pouca ou nenhuma fala funcional e controle motor muito limitado, o olhar pode ser utilizado como forma de apontar. Essa estratégia é chamada de eye-pointing, ou apontar com os olhos.
A criança pode fixar o olhar em uma figura, deslocá-lo entre duas alternativas ou olhar alternadamente para um símbolo e para o interlocutor. Quando esse comportamento é consistente e intencional, pode permitir escolhas, respostas, solicitação de objetos, manifestação de recusa e participação em atividades pedagógicas.
Contudo, olhar para um objeto não significa automaticamente escolhê-lo. Para reconhecer um movimento ocular como resposta comunicativa, é necessário observar:
estabilidade da fixação ocular;
capacidade de deslocar o olhar entre diferentes alvos;
repetição consistente da resposta;
compreensão da atividade proposta;
intenção de compartilhar a escolha com o interlocutor;
tempo necessário para processar a pergunta;
condições de visão funcional;
influência de postura, fadiga, medicamentos ou crises epilépticas.
Pesquisadores alertam que o termo “apontar com os olhos” nem sempre é utilizado de maneira uniforme e que profissionais podem interpretar de formas diferentes um mesmo comportamento ocular. Uma resposta ocasional não deve ser tratada como evidência suficiente de comunicação intencional.
Comunicação Aumentativa e Alternativa
A Comunicação Aumentativa e Alternativa, conhecida como CAA, reúne métodos, estratégias e tecnologias destinados a complementar ou substituir a fala quando ela não atende às necessidades comunicativas da pessoa.
Os recursos podem ser de baixa tecnologia, como:
objetos concretos;
fotografias;
cartões com símbolos;
pranchas de comunicação;
quadros com “sim” e “não”;
alfabetos organizados para seleção pelo olhar.
Também podem envolver alta tecnologia:
computadores e tablets;
softwares de comunicação;
sintetizadores de voz;
câmeras ou sensores de rastreamento ocular;
dispositivos que transformam escolhas visuais em palavras faladas.
De acordo com a American Speech-Language-Hearing Association, a CAA pode utilizar diferentes formas de acesso, escolhidas conforme as condições motoras, visuais, sensoriais e comunicativas de cada pessoa.
O que mostram as pesquisas sobre rastreamento ocular?
Uma revisão sistemática conduzida por Karlsson e colaboradores analisou o uso de tecnologias controladas pelo olhar em crianças, adolescentes e adultos com paralisia cerebral e deficiência física significativa. Os autores encontraram indícios de benefícios para comunicação, participação e acesso ao computador. Entretanto, destacaram que a quantidade e a qualidade dos estudos disponíveis ainda eram limitadas. Consultar a revisão sistemática
Em outro estudo, crianças com comprometimentos físicos graves participaram de treinamento prolongado com tecnologia de rastreamento ocular. Houve melhora no tempo de permanência nas tarefas após aproximadamente cinco meses e aumento da precisão para selecionar alvos após períodos mais longos, chegando a 15 ou 20 meses. Esses resultados indicam que o domínio do recurso pode exigir aprendizagem contínua, repetição e tempo. Consultar o estudo
Pesquisas posteriores também observaram avanços na comunicação expressiva e na independência funcional após intervenções com computadores controlados pelo olhar. Contudo, os resultados não devem ser generalizados para todas as crianças. Problemas de calibração, alterações oculomotoras, posicionamento inadequado, fadiga e deficiência visual cerebral podem limitar o uso da tecnologia.
Portanto, o rastreamento ocular é uma possibilidade valiosa, mas não representa uma solução automática ou universal.
A importância da avaliação visual
Crianças com paralisia cerebral podem apresentar estrabismo, nistagmo, erros de refração, limitações dos movimentos oculares ou deficiência visual cerebral. Essas condições podem interferir na capacidade de fixar o olhar, localizar símbolos e utilizar equipamentos de rastreamento ocular.
Uma avaliação adequada precisa considerar não apenas a estrutura dos olhos, mas também a visão funcional: como a criança utiliza a visão em situações reais, quais cores percebe melhor, qual tamanho de imagem consegue localizar, quanto tempo suporta uma tarefa visual e em qual posição apresenta melhor desempenho.
A avaliação deve ser interdisciplinar e pode envolver oftalmologista, neurologista, fonoaudiólogo, terapeuta ocupacional, fisioterapeuta, pedagogo, psicopedagogo, profissionais de tecnologia assistiva, família e escola.
Limitação motora não é sinônimo de deficiência intelectual
Este é um dos pontos mais importantes. A incapacidade de produzir uma resposta motora não comprova incapacidade de compreender.
Se a avaliação exige que a criança pegue um objeto, encaixe uma peça, fale uma palavra ou aponte com o dedo, o resultado pode refletir sua limitação motora, e não seu conhecimento. A avaliação cognitiva e pedagógica precisa oferecer uma forma de resposta acessível.
Isso significa que a escola deve investigar como a criança consegue demonstrar:
reconhecimento de pessoas e objetos;
antecipação de rotinas;
preferência e recusa;
compreensão de histórias;
associação entre imagens e palavras;
escolha entre alternativas;
atenção compartilhada;
respostas consistentes a perguntas.
O tempo de resposta também precisa ser respeitado. Crianças com comprometimento motor grave podem necessitar de vários segundos para organizar e executar um movimento ocular intencional. Repetir rapidamente a pergunta ou escolher pela criança pode impedir que sua resposta seja percebida.
Implicações para a escola
A inclusão de uma criança com paralisia cerebral grave não pode ser reduzida à presença física na sala. Participar significa conseguir escolher, responder, recusar, perguntar, brincar, aprender e ser reconhecida como interlocutora.
A escola pode:
registrar sistematicamente movimentos e respostas observados;
identificar sinais consistentes de “sim”, “não”, preferência e desconforto;
consultar a família sobre as formas de comunicação utilizadas em casa;
solicitar avaliação especializada de comunicação e visão funcional;
garantir posicionamento postural seguro e confortável;
utilizar símbolos grandes, contrastantes e bem espaçados;
respeitar o tempo individual de resposta;
evitar interpretar qualquer olhar como escolha;
incorporar a CAA ao planejamento pedagógico;
formar todos os profissionais que interagem com a criança;
registrar os recursos e objetivos no Plano Educacional Individualizado.
Considerações finais
O olhar pode constituir uma via de comunicação para crianças com paralisia cerebral grave, mas sua interpretação exige observação sistemática, avaliação interdisciplinar e oportunidades reais de aprendizagem.
As tecnologias de rastreamento ocular apresentam resultados promissores para comunicação, participação e acesso às atividades. Entretanto, as evidências científicas ainda são limitadas, o aprendizado pode ser demorado e o recurso precisa ser individualizado.
O princípio fundamental é não confundir um corpo que responde de maneira diferente com uma mente ausente. Quando a escola oferece formas acessíveis de resposta, pode descobrir capacidades que permaneceriam invisíveis em avaliações convencionais.
Antes de concluir que uma criança não sabe, é preciso perguntar se ela recebeu uma maneira possível de mostrar o que sabe.
Borgestig, M., Sandqvist, J., Ahlsten, G., Falkmer, T., & Hemmingsson, H. (2016). Eye gaze performance for children with severe physical impairments using gaze-based assistive technology: a longitudinal study. Assistive Technology, 28(2), 93–102. https://pmc.ncbi.nlm.nih.gov/articles/PMC4867850/
Hidecker, M. J. C., et al. (2011). Developing and validating the Communication Function Classification System for individuals with cerebral palsy. Developmental Medicine & Child Neurology, 53(8), 704–710. https://pmc.ncbi.nlm.nih.gov/articles/PMC3130799/
Karlsson, P., Allsop, A., Dee-Price, B. J. M., & Wallen, M. (2018). Eye-gaze control technology for children, adolescents and adults with cerebral palsy with significant physical disability: findings from a systematic review. Developmental Neurorehabilitation, 21(8), 497–505. https://doi.org/10.1080/17518423.2017.1362057
Síndrome de Koolen-de Vries: compreender uma condição rara para cuidar e incluir melhor
Neste ano, conheci a síndrome de Koolen-de Vries por meio de um aluno de quatro anos. Até então, apesar da minha formação nas áreas de Biologia, Neurociências e Educação Especial, eu nunca havia acompanhado uma criança com essa condição.
A experiência despertou em mim a necessidade de compreender melhor a síndrome, não apenas pela perspectiva genética e clínica, mas também pelo olhar da escola. Quando uma criança com uma condição rara chega à sala de aula, o diagnóstico pode ser desconhecido, porém suas necessidades são reais e imediatas.
Como ela se comunica? Por que apresenta hipotonia? Existe risco de convulsões? Como favorecer sua mobilidade, participação, aprendizagem e segurança? O que a ciência já conhece e o que ainda permanece em investigação?
Este artigo nasceu dessas perguntas. Seu objetivo é apresentar informações científicas atualizadas sobre a síndrome de Koolen-de Vries e contribuir para que familiares, professores e profissionais da saúde compreendam a criança para além do diagnóstico.
Quando a síndrome foi descoberta e quantas pessoas podem tê-la?
A síndrome de Koolen-de Vries foi identificada em 2006, quando três grupos independentes de pesquisadores descreveram pessoas com uma microdeleção na região 17q21.31 do cromossomo 17. Entre os responsáveis por sua caracterização estavam os geneticistas neerlandeses David A. Koolen e Bert B. A. de Vries, cujos sobrenomes deram origem ao nome da síndrome.
Inicialmente, a condição era chamada de síndrome da microdeleção 17q21.31. Em 2012, estudos demonstraram que a perda da função de uma das cópias do gene KANSL1 era a principal responsável pelas manifestações da síndrome. A partir desse avanço, a condição passou a ser conhecida como síndrome de Koolen-de Vries.
A prevalência exata da síndrome ainda é desconhecida. Entretanto, uma das estimativas científicas utilizadas indica aproximadamente uma pessoa afetada a cada 55 mil indivíduos no mundo. Aplicando essa proporção à população atual, estima-se que possam existir cerca de 3.900 pessoas com a síndrome no Brasil e aproximadamente 150 mil em todo o mundo.
Esses números são projeções estatísticas e não correspondem à quantidade de diagnósticos confirmados. O total de pessoas efetivamente diagnosticadas é provavelmente muito menor, pois a síndrome ainda é subdiagnosticada. Algumas pessoas podem receber inicialmente diagnósticos inespecíficos de atraso global do desenvolvimento ou deficiência intelectual sem que a causa genética seja identificada.
O que é a síndrome de Koolen-de Vries?
A síndrome de Koolen-de Vries, frequentemente abreviada como KdVS, é uma condição genética rara que afeta principalmente o desenvolvimento neurológico, a comunicação, o tônus muscular e, de maneira variável, outros sistemas do organismo.
Ela também pode ser encontrada na literatura com os nomes:
Síndrome da microdeleção 17q21.31
Síndrome de deleção 17q21.31
Transtorno relacionado ao gene KANSL1
Síndrome de haploinsuficiência do KANSL1
As manifestações variam consideravelmente. Duas pessoas com o mesmo diagnóstico podem apresentar habilidades, necessidades de apoio e condições clínicas diferentes.
A estimativa mais citada é de aproximadamente uma pessoa afetada a cada 55 mil nascimentosou uma a cada 16 mil, mas a síndrome provavelmente é subdiagnosticada. Algumas pessoas podem receber inicialmente diagnósticos inespecíficos de atraso global do desenvolvimento ou deficiência intelectual sem que a causa genética seja identificada. MedlinePlus Genetics
O que causa a síndrome?
A síndrome ocorre quando uma das duas cópias do gene KANSL1 perde sua função.
Isso pode acontecer principalmente de duas maneiras:
Pela perda de um pequeno segmento do cromossomo 17, na região 17q21.31, que inclui o gene KANSL1.
Por uma variante patogênica dentro do próprio gene KANSL1.
A perda do segmento cromossômico é chamada de microdeleção. Ela geralmente possui entre 500 e 650 mil pares de bases e pode incluir outros genes além do KANSL1. Aproximadamente 60% dos diagnósticos descritos no GeneReviews decorrem dessa microdeleção, enquanto cerca de 40% estão relacionados a variantes patogênicas dentro do KANSL1.
As duas alterações podem produzir manifestações clínicas muito semelhantes, demonstrando que a perda da função de uma cópia do KANSL1 é central para o desenvolvimento da síndrome. GeneReviews
Qual é a função do gene KANSL1?
O KANSL1 fornece instruções para a produção de uma proteína que integra um complexo regulador chamado KAT8 Regulatory NSL Complex.
Esse complexo participa da modificação da cromatina, estrutura formada pelo DNA associado a proteínas. A organização da cromatina influencia quais genes permanecem mais ou menos disponíveis para serem ativados.
O KANSL1, portanto, não produz isoladamente uma característica física ou uma habilidade. Ele participa da regulação da atividade de muitos genes envolvidos no desenvolvimento e no funcionamento de diferentes tecidos.
Quando uma de suas cópias perde a função, ocorre a chamada haploinsuficiência: uma única cópia funcional não produz quantidade suficiente para manter o desenvolvimento típico.
A ciência já estabeleceu a relação entre a perda da função do KANSL1 e a síndrome, mas ainda não compreende completamente como essa alteração produz cada uma das manifestações clínicas. MedlinePlus — gene KANSL1
A síndrome é hereditária?
A síndrome de Koolen-de Vries é classificada geneticamente como autossômica dominante, pois a alteração em uma das duas cópias do gene é suficiente para causar a condição.
Entretanto, quase todos os casos conhecidos são de novo. Isso significa que a alteração genética surgiu pela primeira vez na criança, durante a formação do óvulo ou do espermatozoide ou nas fases iniciais do desenvolvimento embrionário. Na maioria das famílias, os pais não apresentam a síndrome.
O risco de recorrência em outra gestação geralmente é baixo, mas não é considerado absolutamente zero devido à possibilidade de mosaicismo germinativo. Por isso, cada família deve receber aconselhamento genético individualizado.
Como o diagnóstico é realizado?
O diagnóstico não deve ser estabelecido apenas pelas características físicas ou comportamentais. Ele precisa ser confirmado por testes genéticos.
A microdeleção 17q21.31 pode ser identificada por meio do microarray cromossômico, também conhecido como análise cromossômica por microarranjo.
Quando a microdeleção não é encontrada, mas existe suspeita clínica, podem ser utilizados:
Sequenciamento do gene KANSL1
Painel de genes relacionados ao atraso do desenvolvimento
Sequenciamento do exoma
Sequenciamento do genoma
Análises direcionadas de deleções ou duplicações
Um cariótipo convencional pode apresentar resultado normal, pois a microdeleção geralmente é pequena demais para ser visualizada pelas técnicas tradicionais de bandeamento cromossômico.
Uma variante de significado incerto no KANSL1, isoladamente, não confirma nem exclui a síndrome. Sua interpretação deve considerar o quadro clínico, o tipo de variante, a análise familiar e, em situações específicas, estudos da assinatura epigenética.
Principais manifestações
A síndrome é multissistêmica, mas nenhuma lista consegue descrever todas as pessoas diagnosticadas. Uma característica considerada comum pode estar ausente, enquanto outra menos frequente pode ter grande importância em determinado indivíduo.
Atraso no desenvolvimento e deficiência intelectual
O atraso global do desenvolvimento é uma das características centrais da síndrome. Pode envolver:
Controle da cabeça e do tronco
Sentar e engatinhar
Ficar em pé e caminhar
Coordenação motora fina
Comunicação
Autonomia
Aprendizagem
A maioria das pessoas funciona na faixa de deficiência intelectual leve a moderada, mas existe variabilidade. O perfil não deve ser presumido apenas pelo diagnóstico ou pela idade.
A avaliação precisa investigar separadamente comunicação, cognição, motricidade, comportamento adaptativo, autocuidado e participação social. Uma criança pode demonstrar maior competência em algumas áreas e necessitar de apoio intenso em outras.
Hipotonia e desenvolvimento motor
A hipotonia, caracterizada pela diminuição do tônus muscular, é muito frequente durante a infância. Ela pode afetar postura, equilíbrio, coordenação, resistência física, alimentação e produção da fala.
Na escola, a criança pode:
Cansar-se mais rapidamente
Precisar de apoio para permanecer sentada
Apresentar marcha instável
Ter dificuldade para subir escadas
Cair com mais frequência
Necessitar de mais tempo para mudar de posição
Demonstrar dificuldade em atividades de motricidade fina
Precisar de ajuda para manipular lápis, talheres ou brinquedos
Hipotonia não significa falta de interesse ou preguiça. A criança pode compreender a atividade e desejar participar, mas não possuir estabilidade postural, força ou coordenação suficientes para executá-la da maneira esperada.
Fisioterapia, terapia ocupacional, adaptações posturais e oportunidades de movimento seguro podem favorecer a funcionalidade.
Hipermobilidade e alterações musculoesqueléticas
A hipermobilidade das articulações é comum. Algumas pessoas também apresentam luxações, displasia do quadril, alterações nos pés, escoliose, cifose ou deformidades da caixa torácica.
Um estudo de 2023 reforçou a importância da avaliação da coluna e do acompanhamento da escoliose na síndrome. Estudo sobre escoliose na KdVS
Na escola, isso exige atenção à:
Segurança durante deslocamentos
Adequação de cadeiras e mesas
Necessidade de apoio postural
Acesso por escadas
Distância entre os ambientes
Participação nas atividades físicas
Prevenção de quedas
Sinais de dor ou redução da mobilidade
“Fragilidade óssea” ou “ossos fracos” não deve ser automaticamente atribuída à síndrome sem avaliação médica. Hipotonia, hipermobilidade e alterações ortopédicas podem aumentar dificuldades motoras, mas a saúde óssea precisa ser investigada individualmente.
Alimentação e funções orais
Hipotonia oral, sucção fraca e dificuldades alimentares podem aparecer desde o período neonatal. Algumas crianças precisam de suporte intensivo para alimentação durante os primeiros meses de vida.
Na infância, podem ocorrer dificuldades para:
Mastigar alimentos mais sólidos
Coordenar mastigação e deglutição
Controlar saliva
Beber em copos
Tolerar determinadas texturas
Manter segurança durante a alimentação
Acompanhamento fonoaudiológico e nutricional pode ser necessário. Tosse, engasgos, alterações respiratórias durante a refeição e perda de peso exigem avaliação profissional.
A escola deve conhecer as orientações específicas da criança, evitar oferecer alimentos sem autorização e garantir supervisão compatível com o risco identificado.
Comunicação e linguagem
As dificuldades de fala e linguagem estão entre as manifestações mais importantes da síndrome.
Pesquisas identificaram uma combinação frequente de:
Hipotonia oral
Apraxia de fala na infância
Disartria
Atraso para produzir as primeiras palavras
Dificuldades fonológicas
Alterações posteriores da fluência
Dificuldades persistentes de linguagem e alfabetização
A apraxia de fala compromete o planejamento e a programação dos movimentos necessários para produzir sons e palavras. A criança pode saber o que deseja comunicar, mas ter dificuldade para organizar os movimentos da fala.
A disartria está relacionada ao controle neuromuscular da fala e pode provocar articulação imprecisa, ritmo lento, pouca variação da entonação ou redução da inteligibilidade.
Em um estudo com 29 pessoas, a combinação de hipotonia oral e apraxia foi considerada um “duplo impacto” sobre o desenvolvimento inicial da fala. Apesar dos atrasos importantes, a evolução da fala mostrou-se positiva em muitos participantes ao longo da infância. As dificuldades de linguagem, leitura e escrita, porém, podem persistir. European Journal of Human Genetics
Uma pesquisa posterior com 81 participantes mostrou que os ganhos comunicativos podem continuar depois da infância. O estudo destacou a importância de manter intervenções voltadas à fala, linguagem, alfabetização e comunicação funcional ao longo do desenvolvimento. Estudo sobre linguagem e fluência
Comunicação alternativa não impede o desenvolvimento da fala
Quando a fala ainda não é funcional, a criança não deve permanecer sem meios para se expressar.
Podem ser utilizados:
Gestos
Sinais
Objetos de referência
Fotografias
Pranchas de comunicação
Símbolos gráficos
Dispositivos com saída de voz
Comunicação Aumentativa e Alternativa
A Comunicação Aumentativa e Alternativa, conhecida pela sigla CAA, não deve ser entendida como desistência da fala. Ela oferece à criança uma forma de pedir, recusar, escolher, comentar, antecipar e participar enquanto a linguagem oral se desenvolve.
O recurso precisa estar disponível nos diferentes ambientes e não apenas durante a terapia.
Epilepsia
As estimativas de epilepsia variam entre os estudos. O GeneReviews apresenta uma frequência próxima de um terço das pessoas afetadas, enquanto registros baseados em relatos de famílias encontraram valores mais próximos de 48%. Essa diferença pode resultar dos métodos de pesquisa, das idades e dos critérios utilizados.
As crises frequentemente começam na infância e muitas são focais. Algumas podem ser prolongadas e apresentar manifestações autonômicas, como mudanças respiratórias, palidez, alterações de consciência, náuseas ou vômitos.
Em uma série de 31 pessoas com KdVS e epilepsia, crises focais com comprometimento da consciência foram frequentes. Também foram observadas crises prolongadas, estado de mal epiléptico e descargas focais ou multifocais no eletroencefalograma. Epilepsia — estudo eletroclínico
Algumas crianças podem apresentar atividade epiléptica aumentada durante o sono. Mudanças importantes na fala, no comportamento, na aprendizagem ou nas habilidades já adquiridas devem ser comunicadas à equipe médica, pois podem justificar investigação clínica e eletroencefalográfica.
Segurança diante das crises na escola
A escola precisa possuir um plano individual de atendimento às crises, construído com a família e a equipe de saúde.
Esse plano deve informar:
Como as crises da criança costumam se manifestar
Quanto tempo geralmente duram
Quando iniciar a contagem do tempo
Como proteger a criança
Se existe medicamento de resgate prescrito
Quem está autorizado e treinado para administrá-lo
Quando chamar o serviço de emergência
Quem deve comunicar a família
Quais informações registrar depois da crise
Durante uma crise convulsiva, de modo geral, deve-se proteger a cabeça, afastar objetos perigosos, não conter os movimentos e não colocar nada na boca. Quando for seguro, a criança deve ser posicionada lateralmente para favorecer a respiração.
As orientações individualizadas fornecidas pela equipe médica têm prioridade. Crises prolongadas ou diferentes do padrão habitual exigem atendimento de emergência conforme o protocolo recebido pela escola.
Características comportamentais
Muitas pessoas com KdVS são descritas na literatura como sociáveis, afetuosas, cooperativas e interessadas na interação.
Essa característica pode ser uma potencialidade, mas precisa ser interpretada com cuidado. Nenhuma criança deve ser reduzida ao estereótipo de “sempre alegre”.
Pessoas com a síndrome também podem apresentar:
Ansiedade
Dificuldades de atenção
Impulsividade
Transtorno do déficit de atenção e hiperatividade
Características do espectro autista
Dificuldades de regulação emocional
Alterações do sono
Dificuldades para compreender situações sociais complexas
A sociabilidade não significa necessariamente domínio das regras sociais, compreensão de riscos ou capacidade de comunicar desconforto.
Uma criança muito receptiva pode apresentar vulnerabilidade diante de estranhos ou dificuldade para reconhecer intenções inadequadas. O ensino de proteção corporal, privacidade, consentimento e segurança precisa ser explícito e adaptado ao seu nível de compreensão.
Visão e audição
Alterações visuais são relativamente frequentes e podem incluir:
Hipermetropia
Estrabismo
Ptose palpebral
Catarata congênita
Atrofia do nervo óptico
Também podem ocorrer otites recorrentes e perdas auditivas condutivas, neurossensoriais ou mistas.
Uma criança que não responde ao nome, aproxima muito o rosto dos materiais ou parece não compreender uma orientação pode estar enfrentando barreiras visuais, auditivas, comunicacionais ou atencionais. O comportamento não deve ser interpretado imediatamente como desobediência.
Alterações cardíacas, renais e urogenitais
Algumas pessoas apresentam cardiopatias congênitas, especialmente defeitos dos septos que separam as cavidades cardíacas. Alterações valvares, dilatação da raiz da aorta e outras condições também já foram descritas.
Entre as alterações renais e urológicas estão:
Refluxo vesicoureteral
Hidronefrose
Dilatação da pelve renal
Duplicidade do sistema renal
Infecções urinárias recorrentes
Nos meninos, criptorquidia, condição em que um ou ambos os testículos não descem adequadamente para o escroto, é frequentemente relatada.
A presença e a gravidade dessas alterações variam, por isso a avaliação deve ser individualizada.
Alterações cerebrais
Exames de ressonância magnética podem revelar alterações estruturais, como:
Ventriculomegalia
Hipoplasia ou ausência parcial do corpo caloso
Alterações do hipocampo
Malformação de Chiari
Alterações da organização cortical
Outras anomalias menos frequentes
Nem toda alteração observada na imagem produz uma manifestação previsível. A ressonância precisa ser interpretada em conjunto com a história clínica, o desenvolvimento e o exame neurológico.
Existe cura?
Atualmente, não existe tratamento capaz de corrigir a alteração genética responsável pela síndrome.
Isso não significa que “não há o que fazer”. Há muito a ser realizado para prevenir complicações, ampliar a comunicação, favorecer a mobilidade e promover participação e qualidade de vida.
O acompanhamento pode envolver:
Pediatria
Genética médica
Neurologia
Cardiologia
Nefrologia ou urologia
Oftalmologia
Otorrinolaringologia e audiologia
Ortopedia
Fisioterapia
Terapia ocupacional
Fonoaudiologia
Nutrição
Psicologia
Psicopedagogia
Educação Especial
Não existe uma intervenção única adequada para todas as pessoas. O planejamento deve considerar as manifestações reais, as prioridades da família e as necessidades funcionais da criança.
O acompanhamento ao longo da vida
O GeneReviews recomenda monitorar regularmente:
Crescimento e estado nutricional
Segurança da alimentação
Desenvolvimento e aprendizagem
Comunicação
Surgimento ou mudança das crises
Tônus muscular
Comportamento
Mobilidade
Autonomia
Visão
Audição
Coluna e articulações
A síndrome não desaparece na vida adulta. Entretanto, o conhecimento sobre adultos ainda é menor do que o disponível sobre crianças.
Estudos descrevem continuidade dos ganhos comunicativos, diferentes níveis de autonomia e necessidade de atenção para escoliose, comportamento, saúde mental e possível ganho excessivo de peso após a puberdade. Fenótipo adulto da KdVS
A criança com Koolen-de Vries na escola
A matrícula não garante inclusão. Para participar de verdade, a criança precisa ter acesso aos espaços, às pessoas, à comunicação, às experiências e ao currículo.
O planejamento educacional deve partir da avaliação funcional, não apenas do laudo médico.
Comunicação acessível
A escola deve identificar como a criança compreende e expressa mensagens.
Pode ser necessário:
Utilizar frases curtas e objetivas
Dar uma orientação por vez
Aguardar mais tempo pela resposta
Associar a fala a imagens e gestos
Manter recursos de CAA sempre disponíveis
Oferecer escolhas visuais
Ensinar pedidos funcionais
Confirmar se a mensagem foi compreendida
Valorizar todas as tentativas de comunicação
Não responder verbalmente não significa não compreender.
Rotina e previsibilidade
Recursos visuais podem facilitar a compreensão do que acontecerá:
Quadro da rotina
Cartões de “primeiro e depois”
Fotografias dos ambientes
Avisos de transição
Sequências passo a passo
Marcação visual do tempo
A antecipação reduz incertezas e oferece mais segurança, especialmente quando existem dificuldades de linguagem ou ansiedade.
Participação com apoio
A atividade não deve ser retirada automaticamente porque parece difícil. Primeiro, é necessário perguntar quais barreiras podem ser reduzidas.
Uma tarefa pode ser adaptada por meio de:
Materiais maiores e mais firmes
Engrossadores para lápis
Menor quantidade de itens por página
Respostas por apontar ou selecionar
Uso de objetos concretos
Mais tempo para concluir
Apoio postural
Intervalos
Trabalho em pequenos grupos
Ajuda física apenas quando necessária
Alternativas ao registro escrito
Adaptar não significa empobrecer a aprendizagem. Significa criar uma via de acesso.
Mobilidade e segurança
Quando há hipotonia, instabilidade, epilepsia ou alterações ortopédicas, a escola precisa avaliar:
Escadas
Rampas
Corrimãos
Banheiros
Distância até o parque e o refeitório
Altura do mobiliário
Risco de fuga ou queda
Necessidade de supervisão
Forma segura de evacuação em emergências
Transferência entre cadeira, chão e outros espaços
Colocar uma criança com dificuldade de locomoção em um andar superior sem um plano seguro de acesso e evacuação constitui uma barreira concreta à inclusão.
Autonomia sem abandono
A criança deve ser incentivada a fazer o que consegue, mas não pode ser deixada sem o apoio de que necessita.
É possível dividir uma tarefa em pequenas etapas:
Aproximar-se do material.
Escolher o objeto.
Segurá-lo.
Realizar parte da ação.
Guardar com apoio.
O objetivo não é fazer tudo pela criança nem exigir independência imediata. É oferecer ajuda na medida necessária e reduzi-la quando houver condições.
Potencialidades não podem ser ignoradas
Quando profissionais leem apenas as dificuldades associadas a uma síndrome, podem construir expectativas muito baixas.
Crianças com KdVS podem demonstrar:
Interesse por pessoas
Boa motivação social
Humor
Afetividade
Desejo de participar
Resposta à música
Aprendizagem por repetição
Memória para determinadas rotinas
Evolução comunicativa contínua
Capacidade de criar vínculos
Essas características não estão presentes da mesma forma em todas as crianças, mas lembram que o desenvolvimento não é uma lista fixa de limitações.
O que a síndrome não nos diz
O diagnóstico pode indicar riscos e orientar avaliações, mas não revela antecipadamente:
Tudo o que a criança compreenderá
Como ela demonstrará conhecimento
Quais vínculos construirá
O que despertará seu interesse
Qual será seu ritmo de desenvolvimento
Até onde avançará
Que tipo de apoio produzirá melhores resultados
O laudo descreve uma condição. Ele não encerra a história da pessoa.
Raridade não pode significar invisibilidade
Famílias de pessoas com síndromes raras frequentemente percorrem um caminho longo até o diagnóstico. Depois dele, ainda precisam explicar a condição repetidamente a escolas e serviços que nunca ouviram falar dela.
Nenhum professor precisa conhecer antecipadamente todas as doenças raras existentes. Entretanto, todo profissional deve estar disposto a pesquisar, ouvir a família, dialogar com a equipe de saúde e observar cuidadosamente a criança.
Conhecer a síndrome de Koolen-de Vries permitiu-me perceber, mais uma vez, que a inclusão começa quando deixamos de perguntar apenas “qual é o diagnóstico?” e passamos a perguntar:
Quem é esta criança, como ela se comunica, do que precisa e quais caminhos podemos construir para que participe?
A ciência nos ajuda a compreender a condição. A convivência nos permite conhecer a pessoa.
E uma escola verdadeiramente inclusiva precisa das duas coisas.
Profa. Fran Narnib
Este artigo possui finalidade educativa e não substitui avaliação, diagnóstico ou acompanhamento realizado por profissionais habilitados.